L'un des phénomènes ayant le plus suscité la curiosité des médecins et des généticiens à travers l'histoire est la naissance d'enfants dont les organes génitaux ne présentent pas l'aspect habituel masculin ou féminin, des cas autrefois qualifiés d'« hermaphrodisme », tandis que la médecine moderne les classe sous le terme de « variations du développement sexuel » (VDS). Mais que se passe-t-il dans l'utérus maternel pour que le fœtus prenne cette voie différente ? Les hormones masculines et féminines se mélangent-elles réellement ? Un enfant peut-il posséder des caractéristiques sexuelles des deux sexes ? Et où commence le dysfonctionnement : dans les gènes, les glandes ou les hormones ?
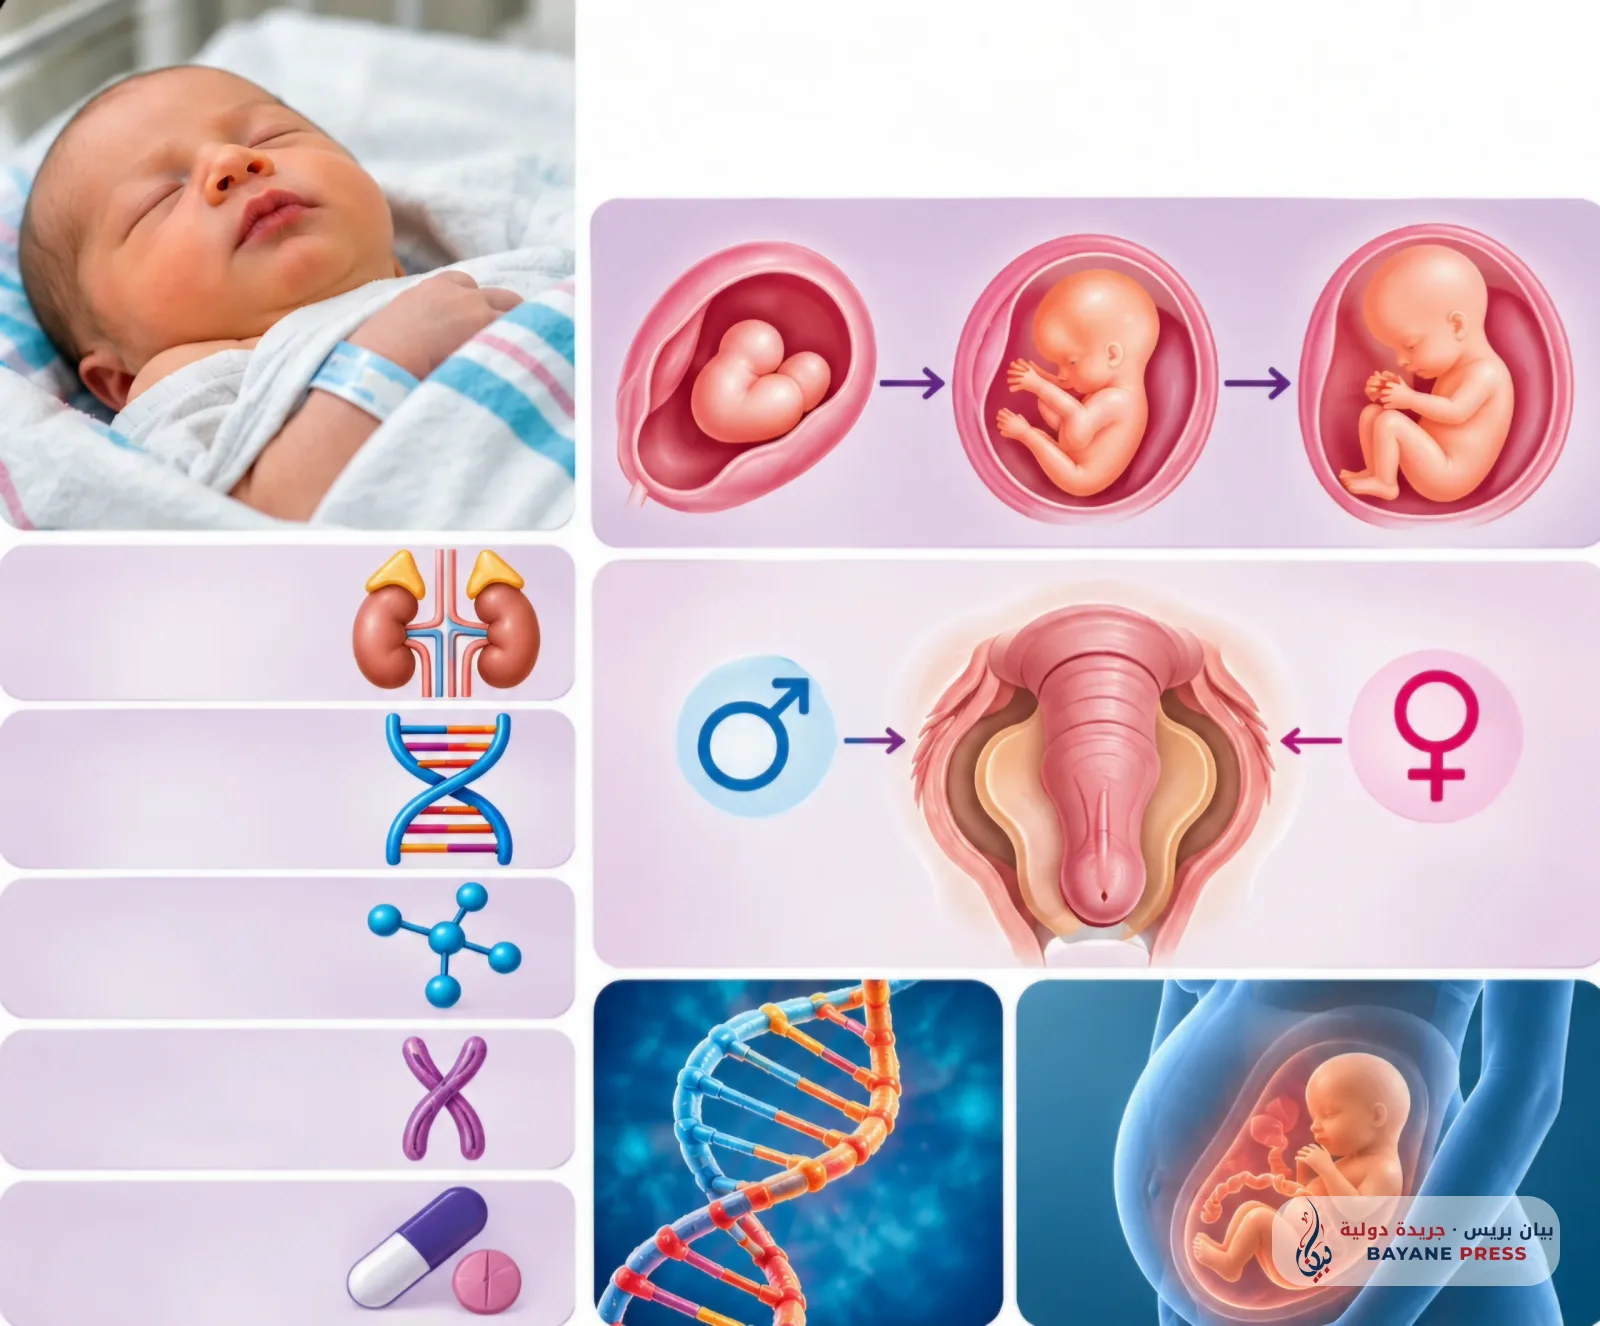
La réponse commence dès les premiers instants de la formation du fœtus, lorsque le matériel génétique hérité des parents détermine la structure des chromosomes sexuels. Dans la plupart des cas, les femmes portent la structure XX et les hommes la structure XY. Cependant, la détermination de l'apparence sexuelle ne s'arrête pas aux seuls chromosomes ; elle est soumise à une série complexe de signaux génétiques et hormonaux qui régulent la formation des glandes et des organes génitaux.
Au cours des premières semaines de grossesse, le fœtus possède des structures primordiales communes qui peuvent se développer dans différentes directions. Vers la sixième ou septième semaine environ, les processus génétiques responsables de la différenciation des gonades commencent. Le gène SRY, généralement présent sur le chromosome Y, joue un rôle fondamental dans l'initiation de la formation des testicules, à travers un réseau de gènes régulateurs du développement sexuel.
Lorsque les testicules fœtaux se forment, des cellules spécialisées commencent à produire de la testostérone, qui aide au développement de certains organes génitaux internes masculins, tandis que d'autres cellules sécrètent l'hormone anti-müllérienne (AMH), qui entraîne la régression des structures embryonnaires qui, en son absence, se seraient développées en utérus, trompes de Fallope et parties du système reproducteur féminin.
Quant à la formation des organes génitaux externes masculins, elle dépend largement de la conversion de la testostérone en une hormone plus puissante appelée dihydrotestostérone (DHT), par une enzyme connue sous le nom de « 5-alpha-réductase ». Si ce processus est perturbé, ou si les tissus ne répondent pas normalement à l'hormone, un enfant peut naître avec des chromosomes XY et des testicules, mais ses organes génitaux externes ne prendront pas l'aspect masculin habituel.
C'est ici qu'apparaît l'une des vérités scientifiques les plus importantes : une variation du développement sexuel ne signifie pas nécessairement que le fœtus possède des quantités égales ou conflictuelles d'hormones masculines et féminines. Le dysfonctionnement peut survenir dans la production d'une hormone spécifique, dans sa conversion en sa forme active, dans la réception de ses signaux par les cellules, ou dans les gènes qui régulent la formation des gonades elles-mêmes.
L'une des causes médicales les plus notables de ces cas est l'« hyperplasie congénitale des surrénales », un trouble génétique qui affecte la capacité des glandes surrénales, situées au-dessus des reins, à produire certaines hormones essentielles au corps.
Dans la forme la plus courante de ce trouble, il existe un déficit d'activité d'une enzyme appelée « 21-hydroxylase », ce qui entraîne une diminution de la production de cortisol, et parfois d'aldostérone, avec une augmentation de la production d'hormones androgènes.
Cette augmentation pendant la grossesse peut entraîner l'apparition d'organes génitaux externes présentant des caractéristiques masculines chez un fœtus porteur de chromosomes XX et possédant des ovaires et un utérus. Cela peut se manifester par une hypertrophie du clitoris ou une fusion partielle des plis génitaux, à des degrés divers, bien que les organes génitaux internes féminins soient généralement présents.
La gravité de cette maladie ne concerne pas seulement l'apparence extérieure ; le déficit en aldostérone chez certains enfants peut entraîner une perte sévère de sels et de fluides, une baisse de la tension artérielle, une déshydratation et des troubles du rythme cardiaque. La situation peut évoluer vers une crise surrénalienne potentiellement mortelle si elle n'est pas diagnostiquée et traitée précocement.
Dans une direction totalement différente, il existe une condition appelée « syndrome d'insensibilité aux androgènes », un trouble génétique qui rend les cellules du corps incapables de répondre pleinement ou partiellement aux hormones masculines.
Le fœtus peut posséder des chromosomes XY et développer des testicules qui sécrètent de la testostérone, mais les récepteurs responsables de la réception de l'hormone ne fonctionnent pas normalement. Dans les cas d'insensibilité complète, les organes génitaux externes peuvent se développer avec une apparence féminine, tandis que l'utérus ne se forme généralement pas en raison de l'effet de l'hormone anti-müllérienne.
Dans les cas d'insensibilité partielle, les organes externes peuvent avoir une apparence atypique, avec une grande variation du degré de développement d'un enfant à l'autre.
Il existe également le déficit en enzyme « 5-alpha-réductase », qui empêche la conversion suffisante de la testostérone en l'hormone la plus influente dans la formation des organes génitaux externes. Certains enfants atteints de cette condition peuvent naître avec des organes semblant féminins ou ambigus, avant que des changements masculins notables n'apparaissent pendant la puberté en raison de l'augmentation des niveaux de testostérone.
Les causes des variations du développement sexuel ne se limitent pas aux seules hormones ; elles peuvent parfois être liées à des différences dans le nombre ou la structure des chromosomes sexuels, ou à la présence de groupes cellulaires portant des structures chromosomiques différentes au sein du même corps, un phénomène connu sous le nom de « mosaïcisme chromosomique ».
Dans des cas extrêmement rares, une personne peut posséder à la fois des tissus ovariens et testiculaires, une condition que la médecine appelle « variation du développement sexuel ovotesticulaire ». Cela ne signifie pas nécessairement posséder deux systèmes reproducteurs complets capables d'assurer leurs fonctions, mais plutôt la présence de deux types de tissus génitaux avec des degrés de développement variables.
Certains facteurs liés à la grossesse peuvent également influencer le parcours hormonal du fœtus, comme l'exposition à des niveaux anormalement élevés d'androgènes en raison de troubles rares du placenta, de tumeurs sécrétant des hormones chez la mère, ou de l'exposition à certains médicaments hormonaux. Cependant, la plupart des cas ne sont pas le résultat d'une action entreprise par la mère pendant la grossesse, et beaucoup sont liés à des facteurs génétiques ou développementaux imprévisibles.
Il est important de distinguer la variation de la formation des organes sexuels de l'identité de genre ou de l'orientation sexuelle ; ce sont des concepts différents, et il est impossible de déduire l'identité future ou les penchants d'une personne à partir de l'apparence de ses organes à la naissance.
Certaines variations du développement sexuel peuvent être détectées lors d'examens fœtaux, tandis que d'autres n'apparaissent qu'à la naissance, pendant la puberté, ou lors de la recherche des causes d'une absence de règles ou de difficultés de procréation.
Lorsqu'un enfant naît avec des organes génitaux atypiques, les médecins commencent par un examen clinique approfondi, accompagné d'analyses chromosomiques, génétiques et hormonales, de mesures des sels, du sucre et des fonctions des glandes surrénales, et du recours à l'échographie pour identifier les organes internes. Les examens peuvent inclure les niveaux de testostérone, de dihydrotestostérone, de cortisol et de 17-hydroxyprogestérone, selon le cas.
Un diagnostic précoce est d'une importance capitale, non seulement pour expliquer la variation anatomique, mais aussi pour détecter tout trouble hormonal pouvant menacer la vie de l'enfant et connaître ses besoins de santé à long terme.
Quant au traitement, il ne repose pas sur une règle unique. Certains enfants ont besoin d'une supplémentation hormonale pour assurer leur santé, d'autres nécessitent un suivi périodique sans intervention chirurgicale, tandis que des cas spécifiques peuvent nécessiter le traitement de problèmes affectant la miction ou les fonctions organiques.
Les chirurgies des organes génitaux non médicalement nécessaires ont fait l'objet d'un large débat ces dernières années, en raison de leurs effets potentiels sur la sensibilité, la fonction sexuelle, la fertilité et le droit de la personne à participer aux décisions concernant son propre corps. Par conséquent, les orientations médicales et juridiques préconisent la prudence concernant les interventions esthétiques non urgentes et l'implication de la personne concernée dans la décision lorsque cela est possible.
Ces cas ne signifient pas non plus nécessairement la stérilité, car la capacité reproductive varie en fonction de la cause génétique, de la nature des tissus génitaux, de leur fonction et des troubles associés.
Ce phénomène révèle que le développement sexuel humain est plus complexe qu'il n'y paraît à la simple observation des organes externes. Entre les chromosomes, les gènes, les glandes, les enzymes et les récepteurs hormonaux, des processus précis et interconnectés se déroulent pendant la grossesse, et la variation de l'un de leurs éléments peut conduire à un parcours anatomique ou hormonal inhabituel.
Il ne s'agit pas simplement d'une histoire d'hormones masculines et féminines mélangées dans l'utérus, mais d'une conséquence possible de variations dans un système biologique extrêmement complexe. Comprendre ces cas scientifiquement aide à les diagnostiquer précocement, à protéger la santé des enfants et à les traiter avec respect, loin des préjugés sociaux.
Commentaires (0)
Aucun commentaire pour le moment. Soyez le premier à réagir !